
在上一篇 "高血鉀 - 起手式&開始DD" 裡面
我們提到了有些高血鉀的成因是來自 腎臟排出K的能力較差 → Aldosterone作用不良
這裡面有兩個重要的遺傳疾病,分別是
Pseudohypoaldosteronism type I 和
Pseudohypoaldosteronism type II
這應該算是腎臟科醫師才會知道的東西,一般內科的書鮮少提到
Type 1裡面又分兩種,分別是
AD form (Autosomal Dominant):
mineralocorticoid receptor的Loss-of-function mutations,和
AR form (Autosomal Recessive):
ENaC的Loss-of-function mutations
基本上這兩種都非常好想像,因為他們直接和Aldosterone的作用相關
那Type II呢?
Pseudohypoaldosteronism type II 是什麼
Pseudohypoaldosteronism(PHA)type II
= Gordon syndrome
= Familial hypertension with hyperkalemia(FHHt)
就像是Gitelman syndrome的反面
→所以像gain-of-function in the thiazide-sensitive Na-Cl cotransporter (NCC)
真正的機轉是AngiotensinII-like mutation in WNK4或Gain-of-function mutation in WNK1
簡直是天書...這些簡寫是什麼?
正常生理下WNK4本來的作用是抑制ROMK, NCC, ENaC
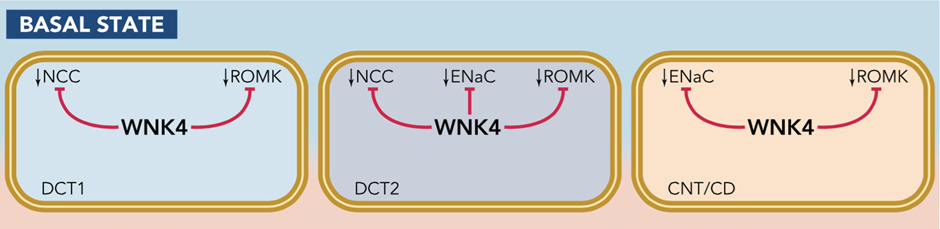
Angiotensin-II可對WNK4進行Angiotensin-II專屬的磷酸化,使其失去對NCC和ENaC的抑制,但是增強對ROMK的抑制。
而Aldosterone則可透過SGK-1磷酸化WNK4,使其減少對ENaC和ROMK的抑制(這邊的磷酸化和Angiotensin-II所進行的磷酸化是不同的)
NCC的部分呢? Aldosterone其實在NCC占大宗的DCT1不起作用,因為DCT1沒有11β-HSD2,於是這裡的mineralocorticoid receptor都被cortisol佔滿,無法被濃度較低的Aldosterone附著上
還記得11β-HSD2嗎?它把cortisol分解成較低活性cortisone,使其比較附著不上mineralocorticoid receptor。此酵素的Loss-function mutation造成AME(Apparent mineralcorticoid excess syndrome),造成低血鉀
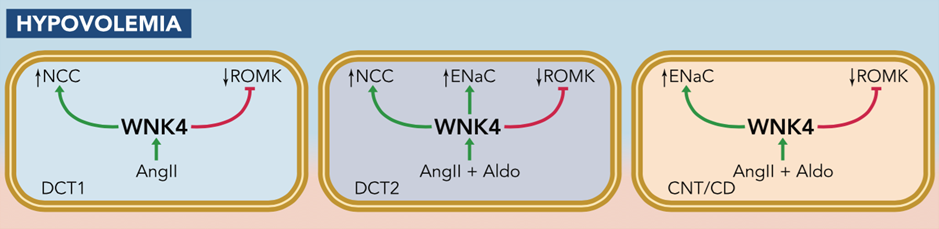
Hypovolemia時(high AngII, high aldo)
AngII磷酸化WNK4使得NCC抑制減少→增加吸收Na/Cl
AngII磷酸化WNK4同時也增加對ROMK的抑制,減少排鉀,這個機制使得volume expansion的時候不會低血鉀
高鉀飲食的時候(low AngII, high aldo)
因為AngII少故WNK4能發揮本來的作用來抑制 NCC→減少Na/Cl吸收→增加distal Na delivery→增加K排泄
這個機制可以在避免增加Na吸收的情況下,盡可能提高K的排泄能力
此外Aldosterone本身就能減少WNK4對ENaC和ROMK的抑制→加強K排泄
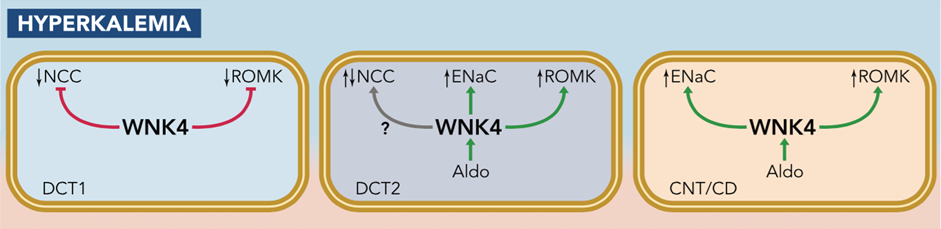
Figure adapted from JP Arroyo et al, Aldosterone Paradox: Differential Regulation of Ion Transport in Distal Nephron. Physiology 26:115-123, 2011
所以PHA-II的兩個機制就是...
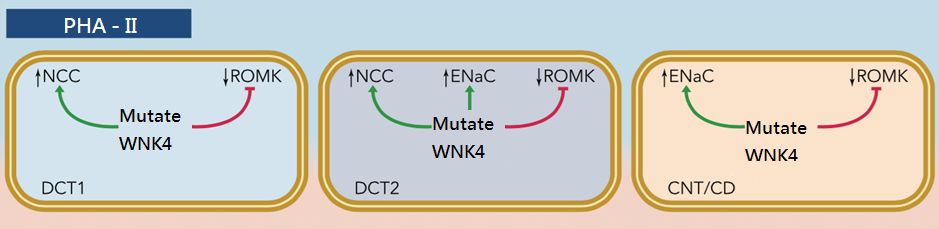
PHA-2就像是個WNK4持續被AngII磷酸化樣子的mutation
減少抑制NCC → NCC↑→ NaCl reabsorption↑(所以像是Gitelman的反面),此外,Distal Na flow減少→K secretion↓
加強抑制ROMK →K secretion↓
就結果而言,就像是hypovolemia那邊的示意圖,只不過PHA-II是low renin, low aldosterone
WNK1(L-WNK1)本來的作用是抑制WNK4以及減少ROMK
- WNK1 gain function mutation造成ROMK↓↓以及更加的抑制WNK4 → NCC不再受WNK4抑制而↑↑(所以像是Gitelman的反面)